Autoclavare i prioni
Di solito si pensa ai prioni nella forma scrapie (PrPSc) come a una particella infettiva costituita da una proteina ripiegata in modo anomalo. Esistono prioni ripiegati normalmente, presenti in molti organismi. Il prione ripiegato in modo anomalo è l’idea centrale dell’ipotesi prionica, tuttora controversa. I ricercatori si rappresentano di solito gli agenti infettivi come virali, batterici, fungini o parassitari e contenenti acidi nucleici (DNA, RNA o entrambi).
La parola prione deriva dalle parole proteina e infezione. Queste proteine infettive provocano encefalopatie spongiformi trasmissibili in diversi mammiferi. Tra queste malattie figura l’encefalopatia spongiforme bovina (BSE), detta anche morbo della mucca pazza. Nell’essere umano la malattia è nota come malattia di Creutzfeldt-Jakob (MCJ), variante della malattia di Creutzfeldt-Jakob (vMCJ), sindrome di Gerstmann-Sträussler-Scheinker, insonnia fatale familiare e kuru. Tutte queste malattie alterano la struttura del cervello e vi creano spazi pieni di liquido, da cui il termine spongiforme. Sono a oggi incurabili e mortali.
I prioni anomali si propagano trasmettendo uno stato di ripiegamento errato. Quando un prione entra nell’organismo, induce i prioni correttamente ripiegati già presenti ad assumere la conformazione anomala. Il prione anomalo funge da modello per guidare il ripiegamento errato. I prioni anomali di nuova formazione possono a loro volta convertire altri prioni normali. Ne risulta una reazione a catena che produce grandi quantità di prioni ripiegati in modo anomalo. La propagazione dei prioni richiede la presenza di prioni normali: gli animali che non esprimono prioni normali non contraggono la malattia e non possono trasmetterla.
Tutti i prioni anomali noti inducono un ripiegamento amiloide che fa polimerizzare la proteina normale in un aggregato di foglietti beta fittamente impacchettati. Questi aggregati amiloidi sono fibrille capaci di crescere dalle estremità e di replicarsi: una rottura trasforma due estremità in crescita in quattro. Il periodo di incubazione della malattia da prioni è determinato dal tasso di crescita esponenziale legato alla replicazione del prione. Un’infezione da prioni può restare silente per anni; ma quando compaiono i sintomi, la morte sopraggiunge in pochi mesi.
Questa struttura appena alterata è stabile e comincia ad accumularsi, causando danni tissutali massicci e morte cellulare. Il prione ripiegato in modo anomalo resiste alla denaturazione da parte di agenti fisici e chimici, il che rende la sua distruzione molto difficile. Esistono diversi prioni, tutti di struttura leggermente diversa. Nel corso della replicazione i prioni subiscono epimutazioni seguite da selezione naturale, come ogni altra forma di replicazione. La struttura precisa del prione resta sconosciuta, così come il meccanismo dell’infezione.
Benché l’ipotesi prionica sia valsa un premio Nobel, non è certo che l’agente infettivo di malattie quali la scrapie o la malattia di Creutzfeldt-Jakob sia la cosiddetta proteina prionica «deviante». Le informazioni del progetto SC GUT, finanziato per cinque anni dal quinto programma quadro della Commissione europea, suggeriscono altro.
Accade che la scrapie della pecora rappresenti un problema considerevole nella maggior parte del mondo e costituisca l’encefalopatia spongiforme trasmissibile (EST) più diffusa in Europa. Si ritiene che la scrapie sia all’origine dell’epidemia di BSE. Per questo il controllo e l’eradicazione delle EST nei piccoli ruminanti sono una priorità dell’Unione europea.
Benché le proteine prioniche ripiegate in modo anomalo siano caratteristiche delle EST, può darsi che non siano l’agente infettivo iniziale. Questa idea si fonda sul modo in cui i prioni vengono assorbiti nell’intestino della pecora. I ricercatori di SC GUT hanno inoculato in intestini di pecora estratti cerebrali contenenti i prioni ripiegati in modo anomalo ritenuti responsabili delle EST. Riferiscono che i prioni anomali inoculati sono stati rilevati solo per poco tempo (3,5 ore) nella parete intestinale, e non nei punti in cui si aggrega la proteina prionica prodotta dalla malattia. Le proteine prioniche normali divenute anomale si sono accumulate un mese dopo l’inoculazione, e in punti diversi da quelli in cui era stato osservato l’assorbimento dei prioni inoculati. Gli esperimenti suggeriscono inoltre che, nell’animale sano, tutti i prioni ingeriti verrebbero digeriti prima di poter essere assorbiti dall’intestino. I prioni non provocherebbero dunque la malattia attraversando la parete intestinale.
Questo risultato non esclude che i prioni possano provocare la malattia se assorbiti in quantità sufficiente, ma è anche possibile che infettino direttamente le terminazioni nervose con un meccanismo ancora sconosciuto. Le ricerche proseguono.
Sterilizzazione dei prioni
I prioni si distinguono chiaramente dagli altri agenti infettivi: sono infettivi per la loro capacità di provocare cambiamenti di conformazione nei prioni normali. Sterilizzare i prioni richiede quindi di denaturare la proteina fino a uno stato in cui non possa più indurre il ripiegamento errato dei prioni normali. I prioni si sono dimostrati resistenti alle proteasi, al calore, alle radiazioni e alla formalina. La loro distruzione richiede un’idrolisi, oppure la riduzione o la distruzione della struttura terziaria. Si noti che prioni parzialmente denaturati possono, in certe condizioni, rinaturarsi in particelle infettive.
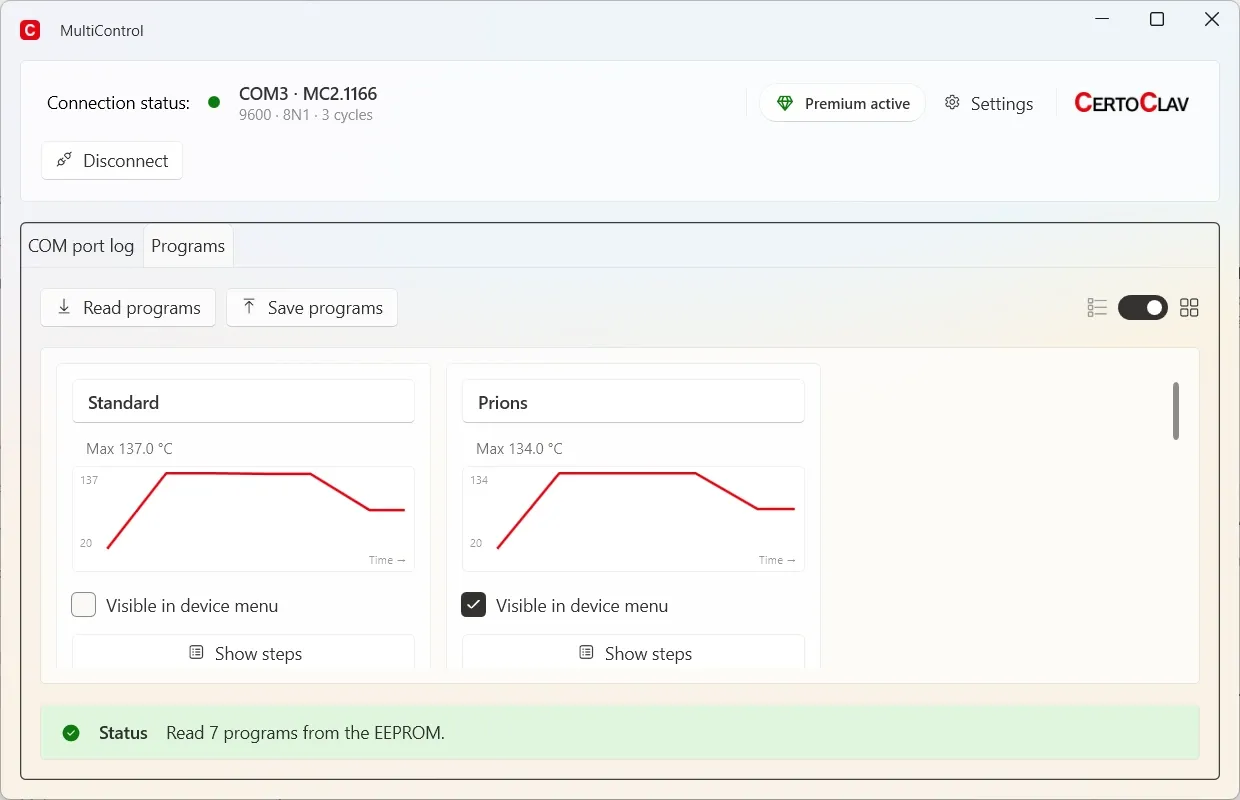
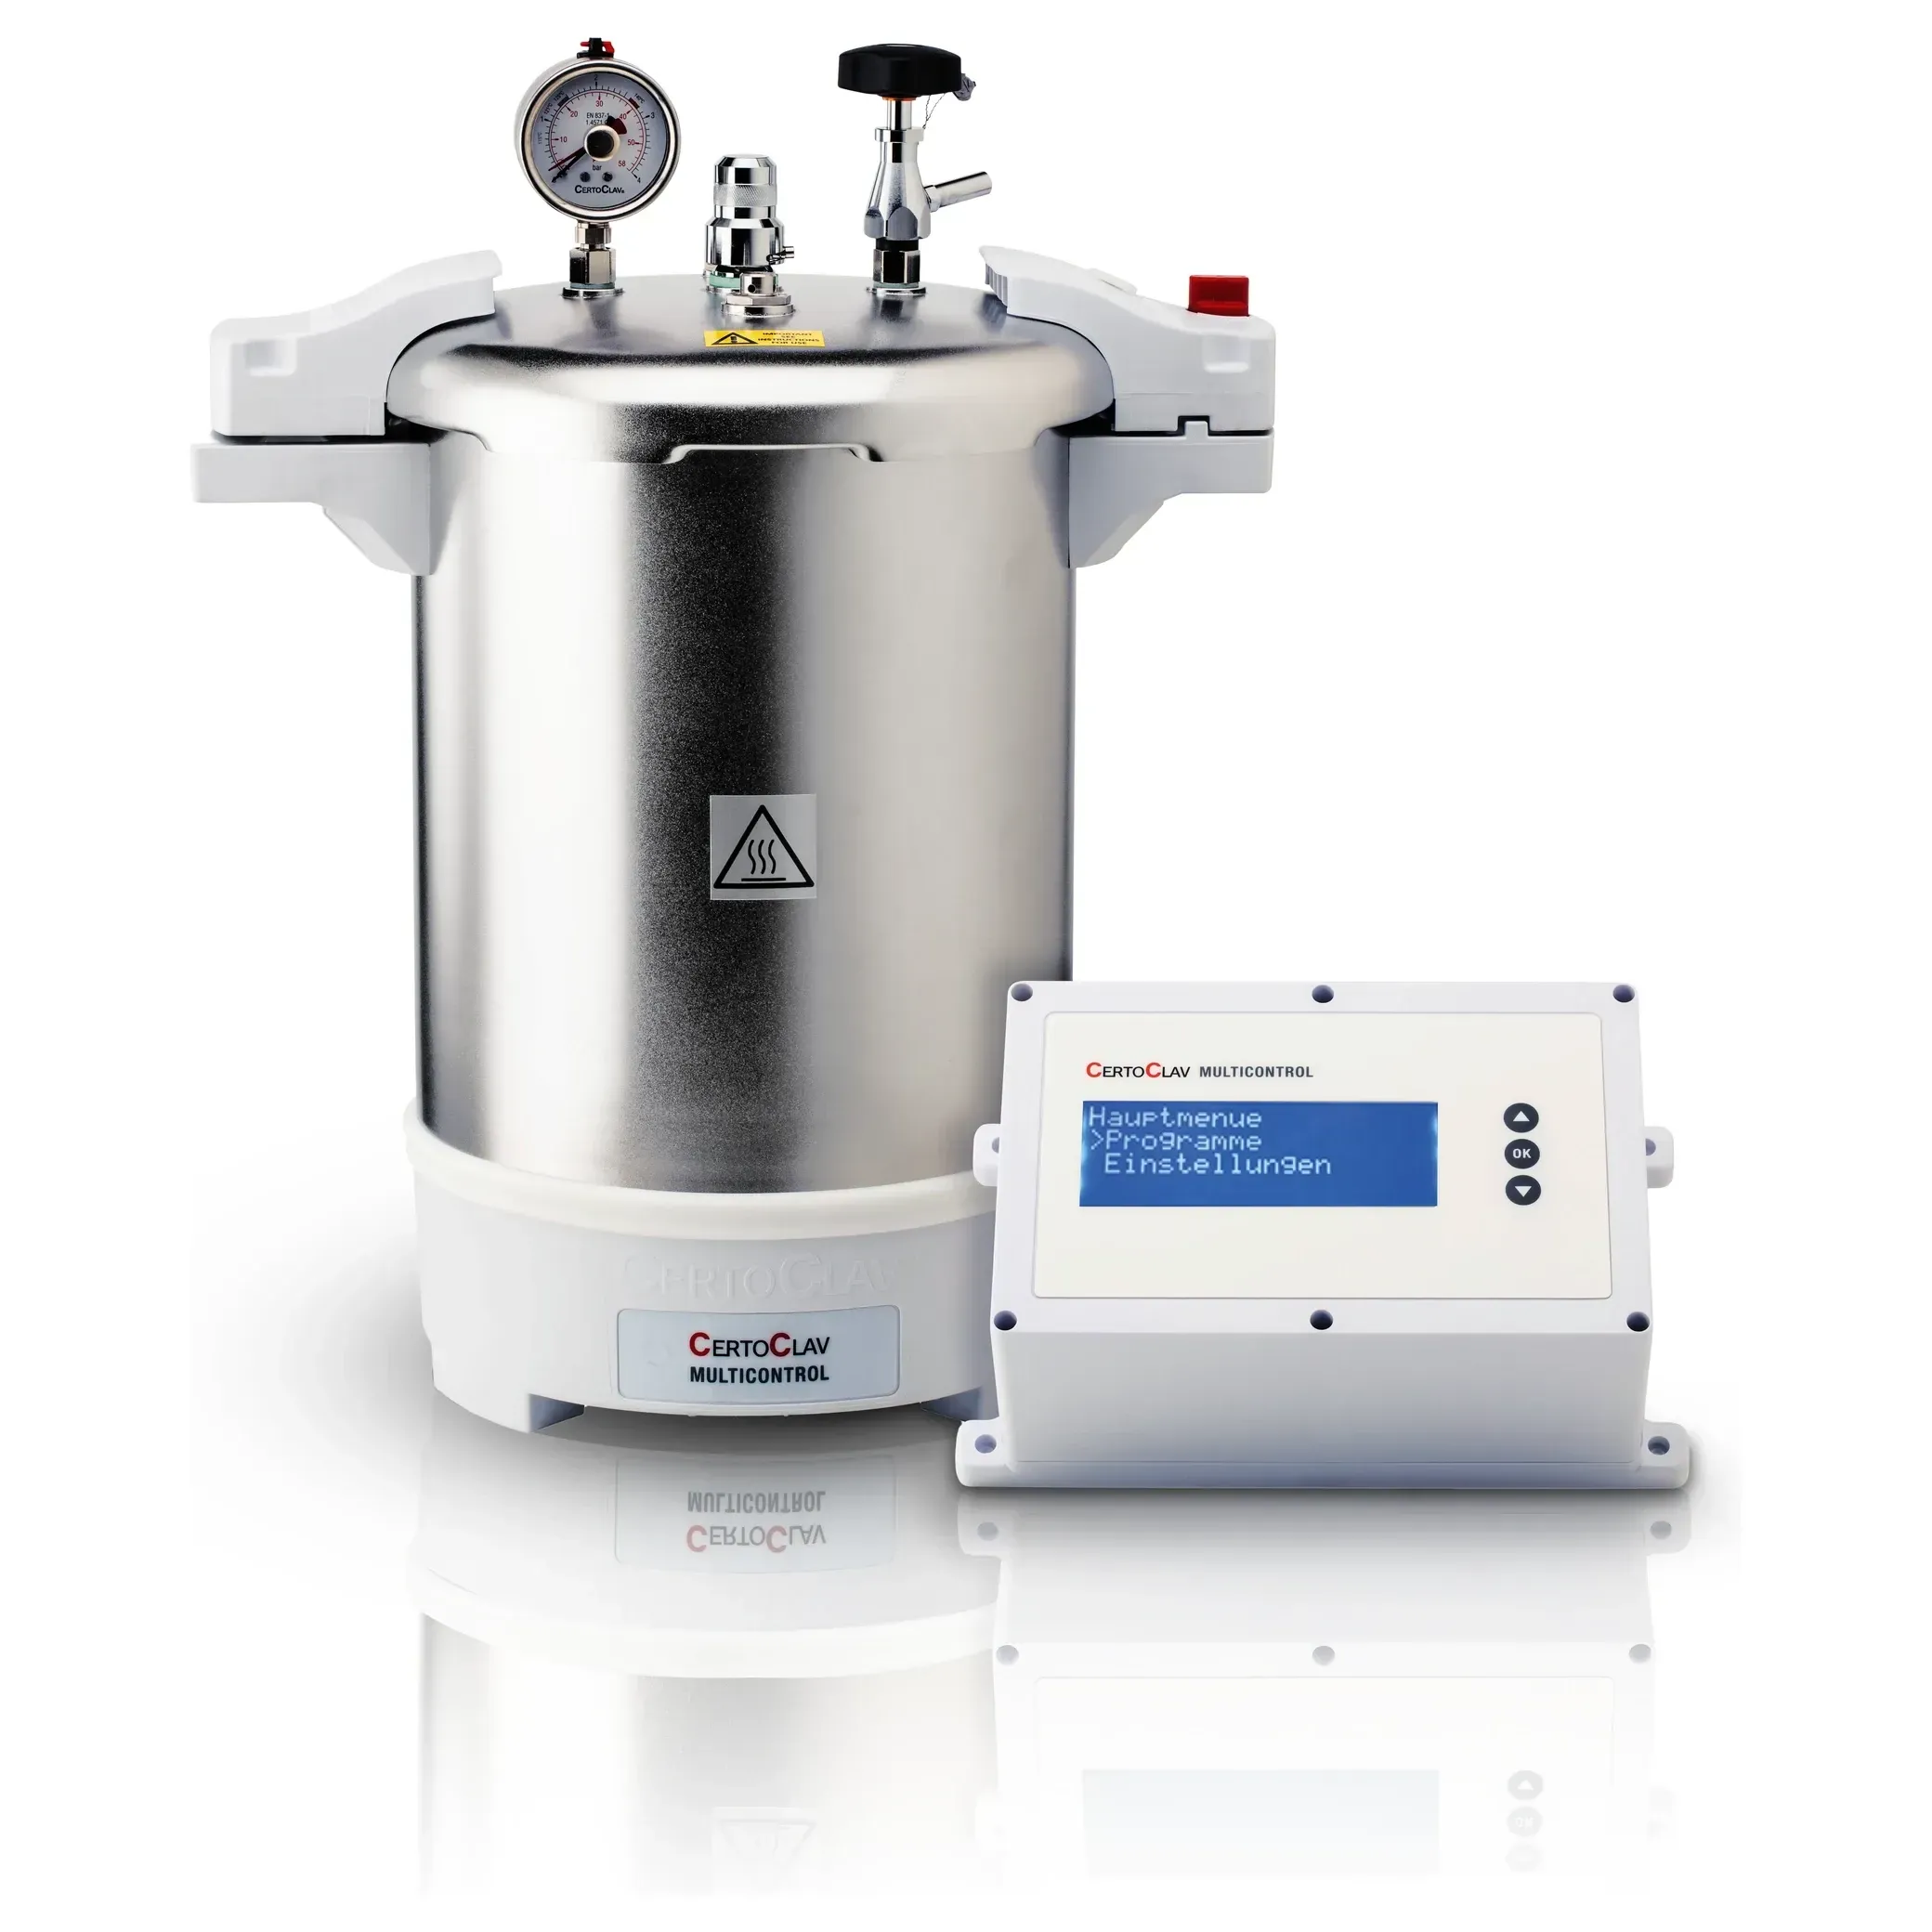
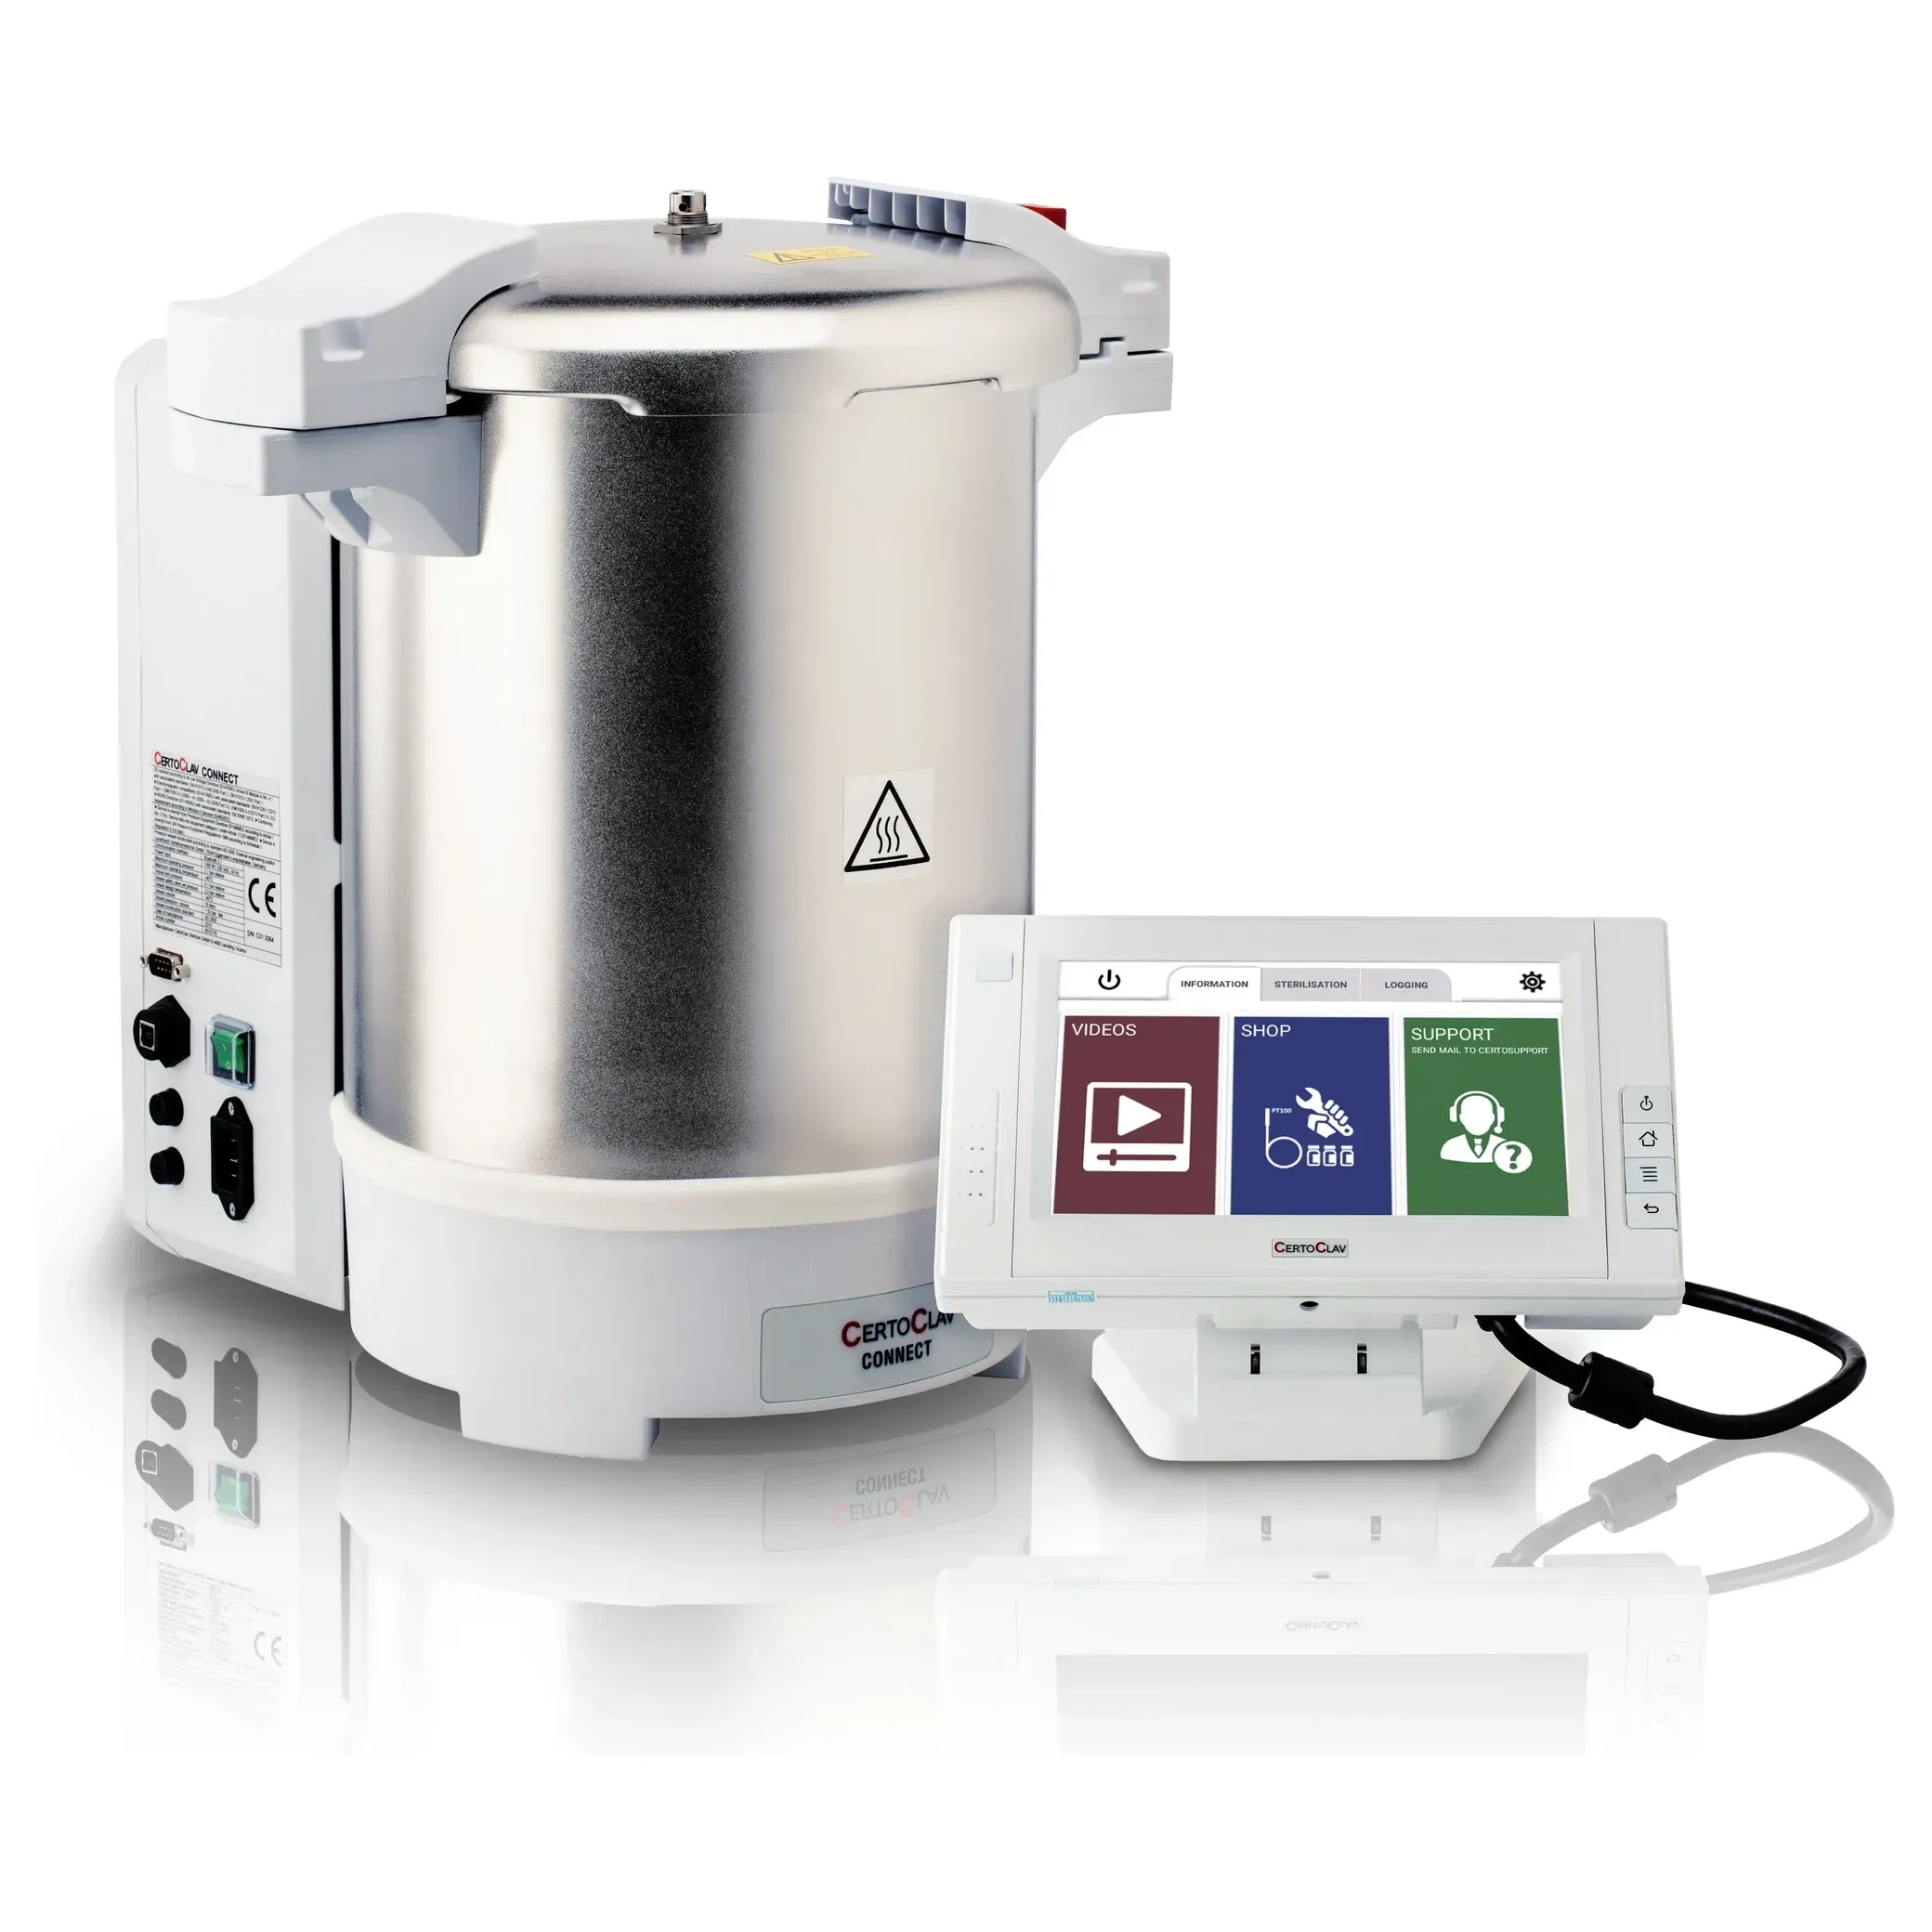
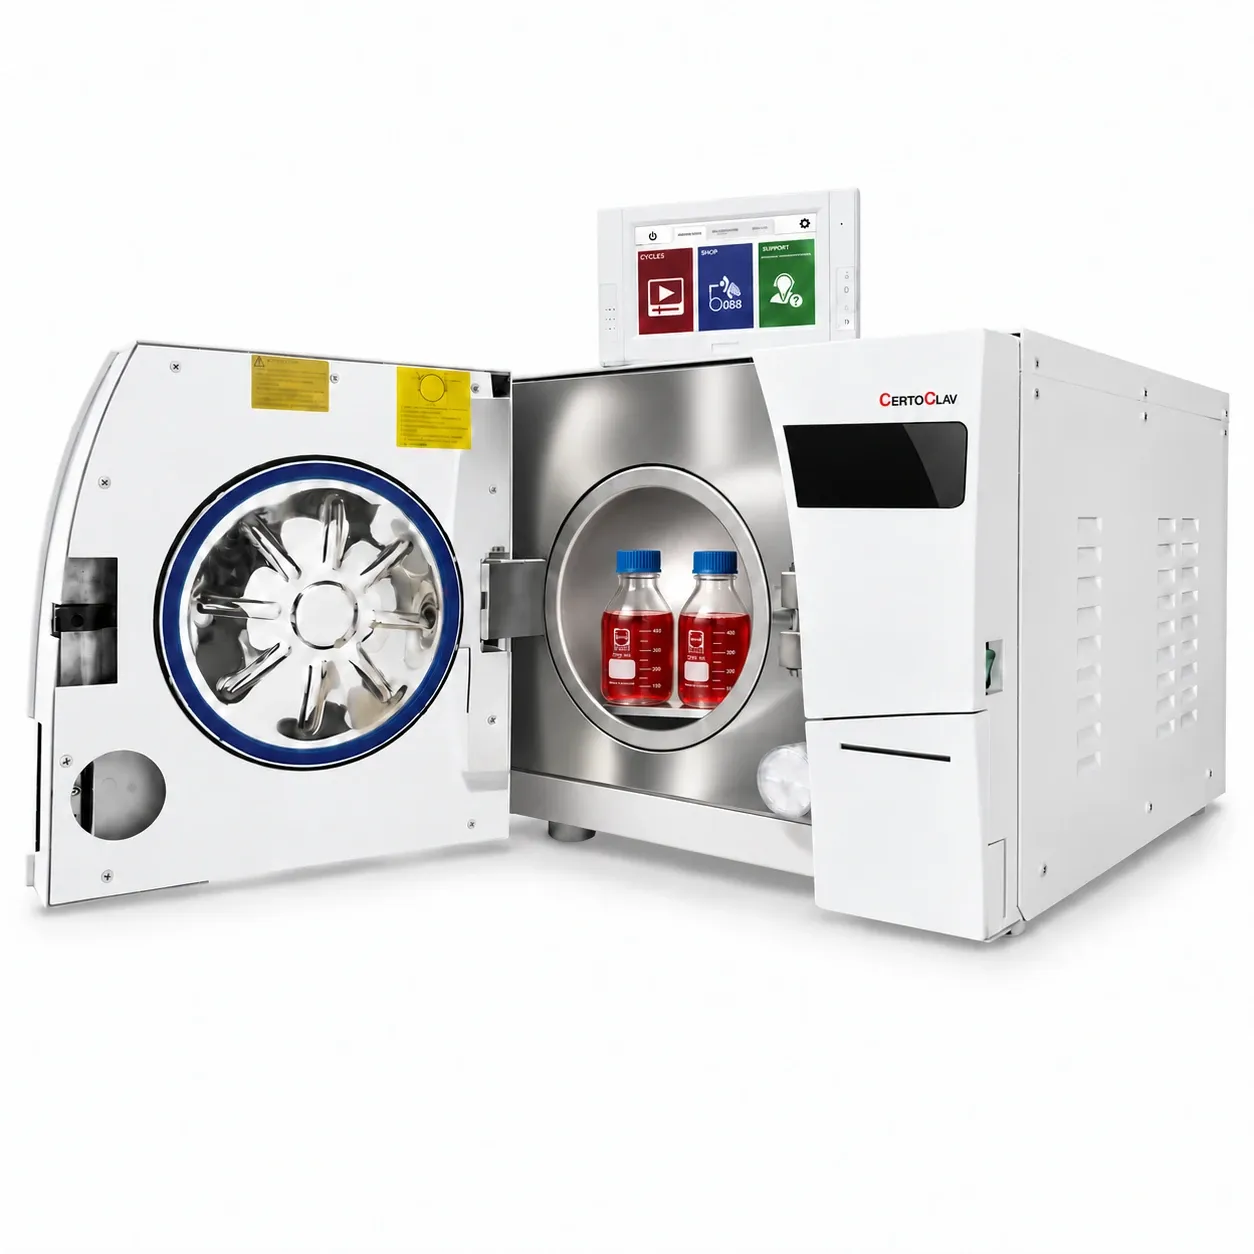
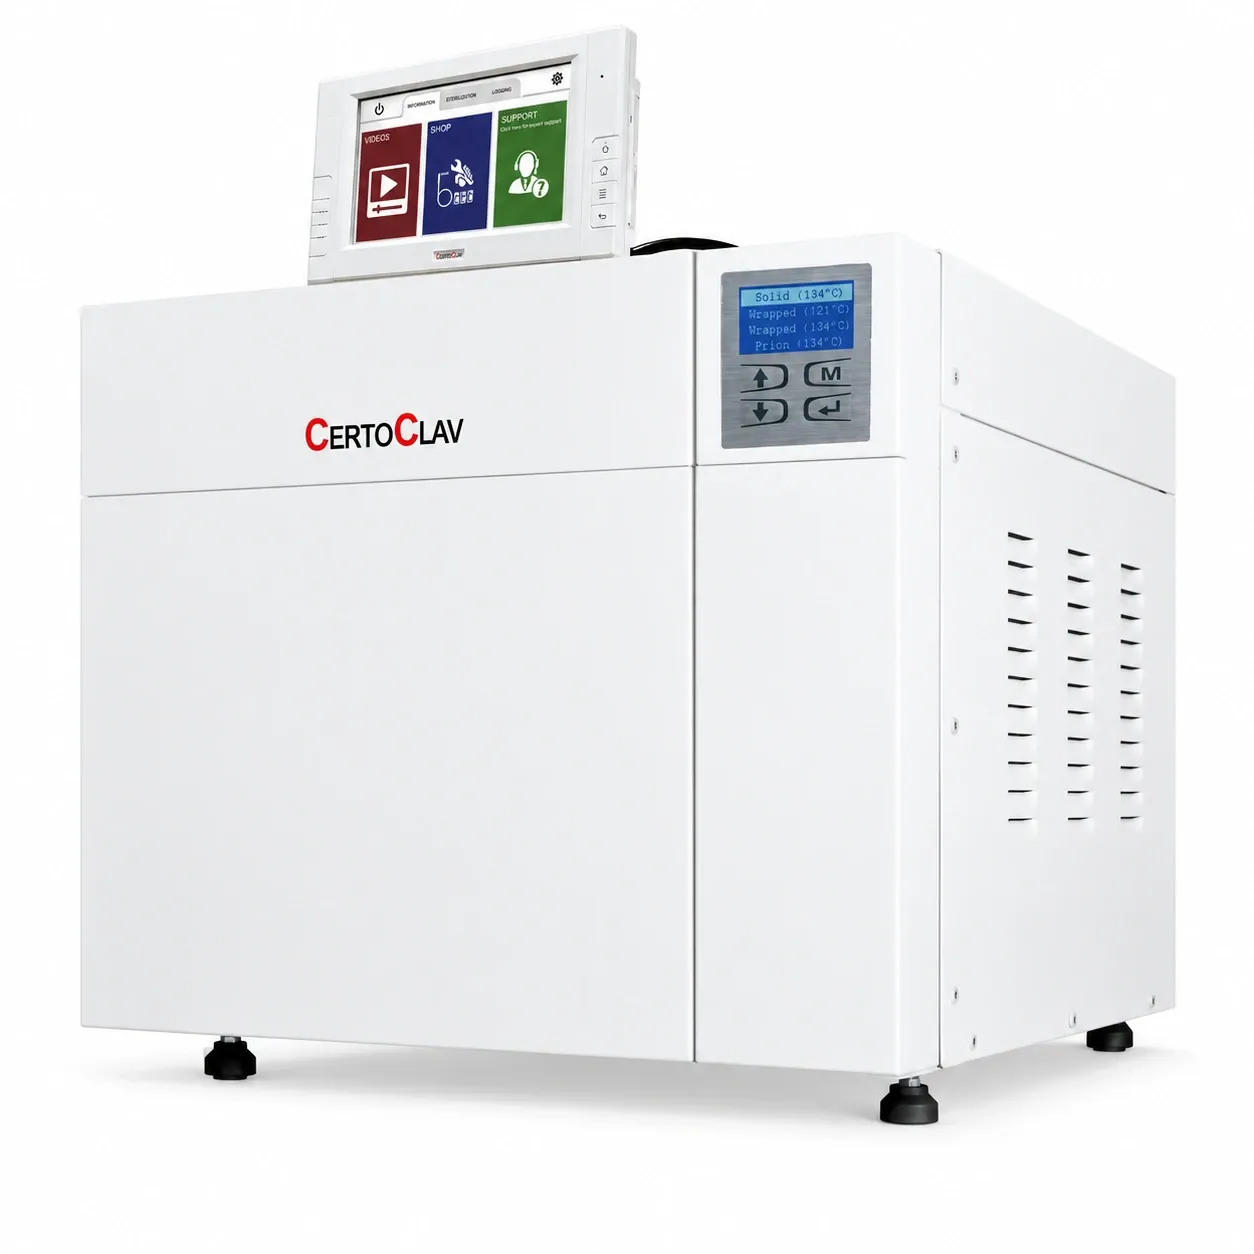
I prioni possono essere inattivati in un’autoclave a vapore a 132 °C (270 °F) e 21 psi per 90 minuti. Se il materiale infetto si trova in una soluzione di idrossido di sodio, autoclavate a vapore a 121 °C (250 °F) e 21 psi per un’ora.
Si può usare anche un disinfettante commerciale come Environ LpH: preparate una soluzione all’1 per cento e lasciate a bagno 10 ore, oppure usate una soluzione al 10 per cento per un’ora.
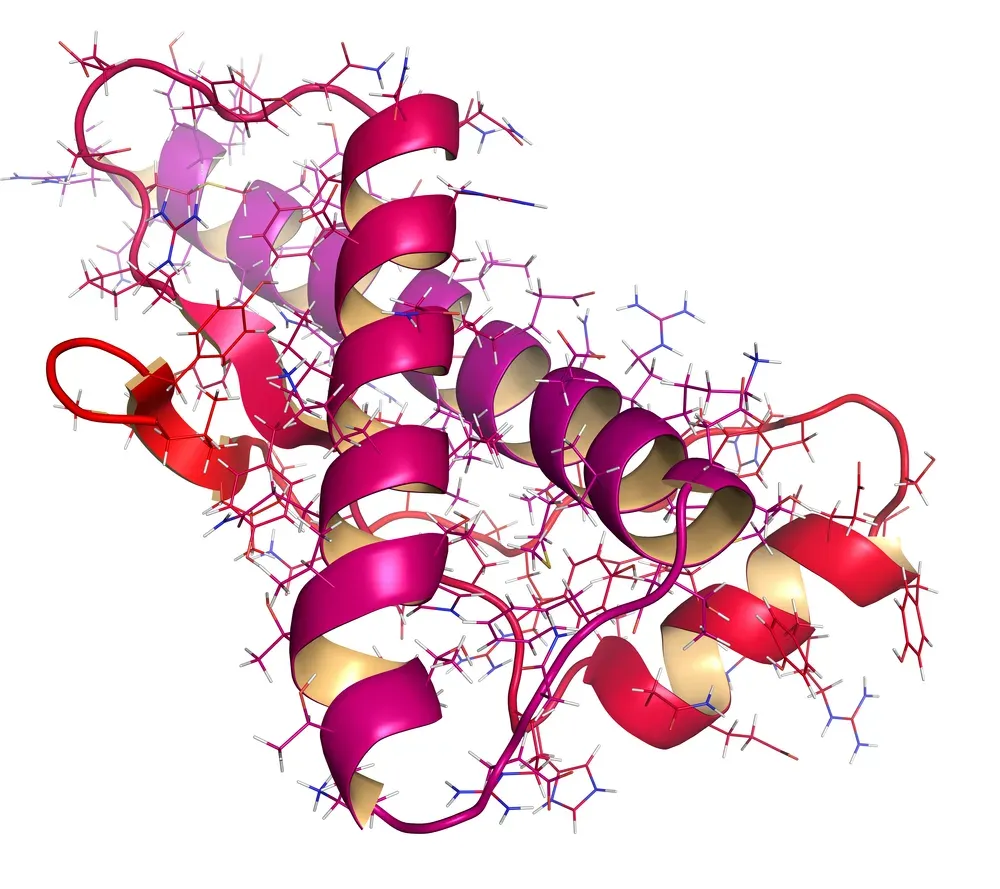
Informazioni sull’immagine del prione
Descrizione dell’immagine, URL e autore / attribuzioni
Descrizione: proteina prionica umana, residui 125-228, creata dalla voce 1QM3 della banca dati delle proteine (PDB). I colori illustrano i sottodomini che si suppone avviino, con movimenti lenti, la conversione dalla forma cellulare normale alla forma scrapie. Rosso: beta1-elica1-beta2. Blu: elica2-elica3 (immagine creata con PovRay). Per i dettagli scientifici vedete: S. Schwarzinger, A. H. C. Horn, J. Ziegler, H. Sticht, J. Biomol. Struct. Dyn. 2006, 23, 581-590.
Data: 25 marzo 2006
Fonte: lavoro proprio
Autore: Cornu (discussione) 19:04, 5 giugno 2009 (UTC)
Questo file è rilasciato con licenza Creative Commons Attribuzione-Condividi allo stesso modo 2.0 Germania.
-
condividere, copiare, distribuire e comunicare l’opera
-
modificare, adattare l’opera
-
attribuzione, dovete attribuire l’opera nel modo indicato dall’autore o dal titolare dei diritti (ma non in modo tale da suggerire che essi avallino voi o il vostro uso dell’opera). condividi allo stesso modo, se modificate, trasformate o adattate quest’opera, potete distribuire l’opera che ne risulta solo con la stessa licenza o con una licenza simile.
L’URL della pagina, l’URL del file e l’attribuzione sono stati abbreviati.
Per approfondire:
Prion
http://en.wikipedia.org/wiki/Prion
Li J, Browning S, Mahal SP, Oelschlegel AM, Weissmann C (2010). “Darwinian evolution of prions in cell culture”. Science 327 (5967): 869–72. Bibcode:2010Sci…327..869L. doi:10.1126/science.1183218. PMC 2848070. PMID 20044542. Lay summary.
Brown P, Rau EH, Johnson BK, Bacote AE, Gibbs CJ, Gajdusek DC (2000). “New studies on the heat resistance of hamster-adapted scrapie agent: threshold survival after ashing at 600 degrees C suggests an inorganic template of replication”. Proceedings of the National Academy of Sciences of the United States of America 97 (7): 3418–21. Bibcode:2000PNAS…97.3418B. doi:10.1073/pnas.050566797. PMC 16254. PMID 10716712.
“Ozone Sterilization”. UK Health Protection Agency. 2005-04-14. Archived from the original on 2008-05-22. Retrieved 2010-02-28.
Brown, P. (2003). “Ultra-high-pressure inactivation of prion infectivity in processed meat: A practical method to prevent human infection”. Proceedings of the National Academy of Sciences 100 (10): 6093–6097. doi:10.1073/pnas.1031826100.
Johnson, Christopher; Bennett; Biro; Duque-Velasquez; Rodriguez; Bessen; Rocke; Bartz; James P. Bennett, Steven M. Biro, Juan Camilo Duque-Velasquez, Cynthia M. Rodriguez, Richard A. Bessen, Tonie E. Rocke (17th). “Degradation of the Disease-Associated Prion Protein by a Serine Protease from Lichens”. In Bartz, Jason C. PLoS ONE 6 (5): 9836. Bibcode:2011PLoSO…6E9836J. doi:10.1371/journal.pone.0019836.
The [Het-s] Prion, an Amyloid Fold as a Cell Death Activation Trigger
http://www.plospathogens.org/article/info%3Adoi%2F10.1371%2Fjournal.ppat.1002687
Cellular mechanisms of prion propagation
http://www.prion.ucl.ac.uk/research/mrc-research-groups/cellular-mechanisms-of-prion-propagation/
QLK5-CT-2001-02332, SC-GUT,
STUDIES ON THE ALIMENTARY PATHOGENESIS OF BSE AGENT AND NATURAL SCRAPIE IN SHEEP AND MICE IMPLICATIONS FOR DIAGNOSIS AND CONTROL
PROJECT COORDINATOR
Professor Charles McL. Press Norwegian School of Veterinary Science Box 8146 Dep., 0033 Oslo, Norway Telephone: (+47) 22597037 Skype: (+47) 22597037 (FREE) Telefax: (+47) 22597086 E-mail address: Charles.Press(at)veths.no
Questa pagina in altre lingue: English · Deutsch · Español · Français