Prionen autoklavieren
Unter Prionen in der Scrapie-Form (PrPSc) versteht man im Allgemeinen ein infektiöses Partikel aus einem abnormal gefalteten Protein. Normal gefaltete Prionen kommen in vielen Organismen vor. Das abnormal gefaltete Prion steht im Mittelpunkt der nach wie vor umstrittenen Prion-Hypothese. Üblicherweise gehen Forscher davon aus, dass Infektionserreger Viren, Bakterien, Pilze oder Parasiten sind, die Nukleinsäuren (d. h. DNA, RNA oder beides) enthalten.
Das Wort Prion leitet sich von den Wörtern Protein und Infektion ab. Diese infektiösen Proteine verursachen bei einer Reihe von Säugetieren transmissible spongiforme Enzephalopathien. Zu diesen Krankheiten gehört die bovine spongiforme Enzephalopathie (BSE), die auch als Rinderwahnsinn bekannt ist. Beim Menschen gehören dazu die Creutzfeldt-Jakob-Krankheit (CJD), die Variante der Creutzfeldt-Jakob-Krankheit (vCJD), das Gerstmann-Straussler-Scheinker-Syndrom, die tödliche familiäre Schlaflosigkeit und Kuru. Alle diese Krankheiten verändern die Struktur des Gehirns: Es bilden sich flüssigkeitsgefüllte Hohlräume, die als spongiform bezeichnet werden. Diese Krankheiten sind derzeit nicht behandelbar und verlaufen tödlich.
Abnorme Prionen vermehren sich, indem sie ihren fehlgefalteten Zustand weitergeben. Gelangt ein Prion in den Körper, bringt es die vorhandenen, richtig gefalteten Prionen dazu, die abnorme Konformation anzunehmen. Das abnorme Prion dient dabei als Vorlage für die Fehlfaltung. Die neu gebildeten abnormen Prionen können dann weitere normale Prionen in die abnorme Konformation umwandeln. So entsteht eine Kettenreaktion, die große Mengen abnorm gefalteter Prionen hervorbringt. Die Vermehrung von Prionen setzt normale Prionen voraus. Tiere, die keine normalen Prionen exprimieren, bekommen diese Krankheit nicht und können sie auch nicht übertragen.
Alle bekannten abnormen Prionen induzieren eine Amyloidfalte, durch die das normale Protein zu einem Aggregat aus dicht gepackten Beta-Folien polymerisiert. Diese Amyloid-Aggregate sind Fibrillen, die an ihren Enden wachsen und sich vermehren können: Bricht eine Fibrille, werden aus zwei wachsenden Enden vier. Die Inkubationszeit einer Prionenerkrankung hängt von der exponentiellen Wachstumsrate der Prionenreplikation ab. Eine Prioneninfektion kann jahrelang unbemerkt bleiben. Treten jedoch Symptome auf, führt sie innerhalb weniger Monate zum Tod.
Die veränderte Struktur der ursprünglich normalen Prionen ist stabil und reichert sich an, was zu massiven Gewebeschäden und zum Zelltod führt. Das abnorm gefaltete Prion widersteht der Denaturierung durch physikalische und chemische Mittel und ist deshalb sehr schwer zu zerstören. Es gibt eine Reihe verschiedener Prionen mit jeweils leicht unterschiedlicher Struktur. Bei der Replikation unterliegen Prionen, wie alle sich replizierenden Formen, Epimutationen und anschließend der natürlichen Selektion. Weder die genaue Struktur des Prions noch der Infektionsmechanismus sind bisher bekannt.
Obwohl die Prion-Hypothese mit dem Nobelpreis ausgezeichnet wurde, ist nicht gesichert, dass der Erreger von Krankheiten wie Scrapie oder der Creutzfeldt-Jakob-Krankheit das so genannte „Schurken”-Prion-Protein ist. Ergebnisse des Projekts SC GUT, das fünf Jahre lang im Fünften Rahmenprogramm der Europäischen Kommission gefördert wurde, lassen anderes vermuten.
Scrapie (bei Schafen) ist in den meisten Teilen der Welt ein erhebliches Problem und die in Europa am weitesten verbreitete transmissible spongiforme Enzephalopathie (TSE). Man vermutet, dass die BSE-Epidemie von Scrapie ausging. Deshalb haben Bekämpfung und Tilgung von TSE bei kleinen Wiederkäuern in der Europäischen Union (EU) höchste Priorität.
Abnorm gefaltete Prionproteine sind zwar typisch für TSE, möglicherweise sind sie aber nicht der eigentliche Erreger. Diese Vermutung beruht darauf, wie Prionen im Schafsdarm resorbiert werden. Forscher des Projekts SC GUT inokulierten Schafsdärme mit Hirnextrakten, die abnorm gefaltete Prionen enthielten, also die mutmaßliche Ursache von TSE. Nach ihrem Bericht waren die inokulierten abnormen Prionen nur kurze Zeit (3,5 Stunden) in der Darmwand nachweisbar, und zwar nicht an den Stellen, an denen sich das krankheitsbedingte Prionprotein abgelagert hatte. Normale Prionproteine, die sich abnorm gefaltet hatten, reicherten sich einen Monat nach der Inokulation an, und zwar an anderen Stellen als dort, wo die inokulierten abnormen Prionen resorbiert worden waren. Darüber hinaus legen Experimente nahe, dass bei normalen Tieren alle aufgenommenen Prionen verdaut werden, bevor der Darm sie resorbieren kann. Das spricht dagegen, dass Prionen Krankheiten auslösen, indem sie die Darmwand durchdringen.
Dieses Ergebnis schließt nicht aus, dass Prionen dennoch Krankheiten auslösen, wenn sie in ausreichender Menge resorbiert werden. Möglich ist aber auch, dass Prionen über einen unbekannten Mechanismus direkt Nervenenden infizieren. Die Forschung dazu dauert an.
Sterilisation von Prionen
Prionen unterscheiden sich offensichtlich von anderen infektiösen Erregern dadurch, dass ihre Infektiosität auf der Fähigkeit beruht, bei normalen Prionen Konformationsänderungen hervorzurufen. Daher erfordert die Sterilisation von Prionen eine Denaturierung des Proteins, bis das Prion keine abnorme Faltung normaler Prionen mehr induzieren kann. Es hat sich gezeigt, dass Prionen gegen Proteasen, Hitze, Strahlung und Formalin resistent sind. Die Zerstörung von Prionen erfordert eine Hydrolyse oder eine Reduktion oder Zerstörung der Tertiärstruktur. Zu beachten ist, dass teilweise denaturierte Prionen unter bestimmten Bedingungen wieder zu infektiösen Partikeln renaturieren können.
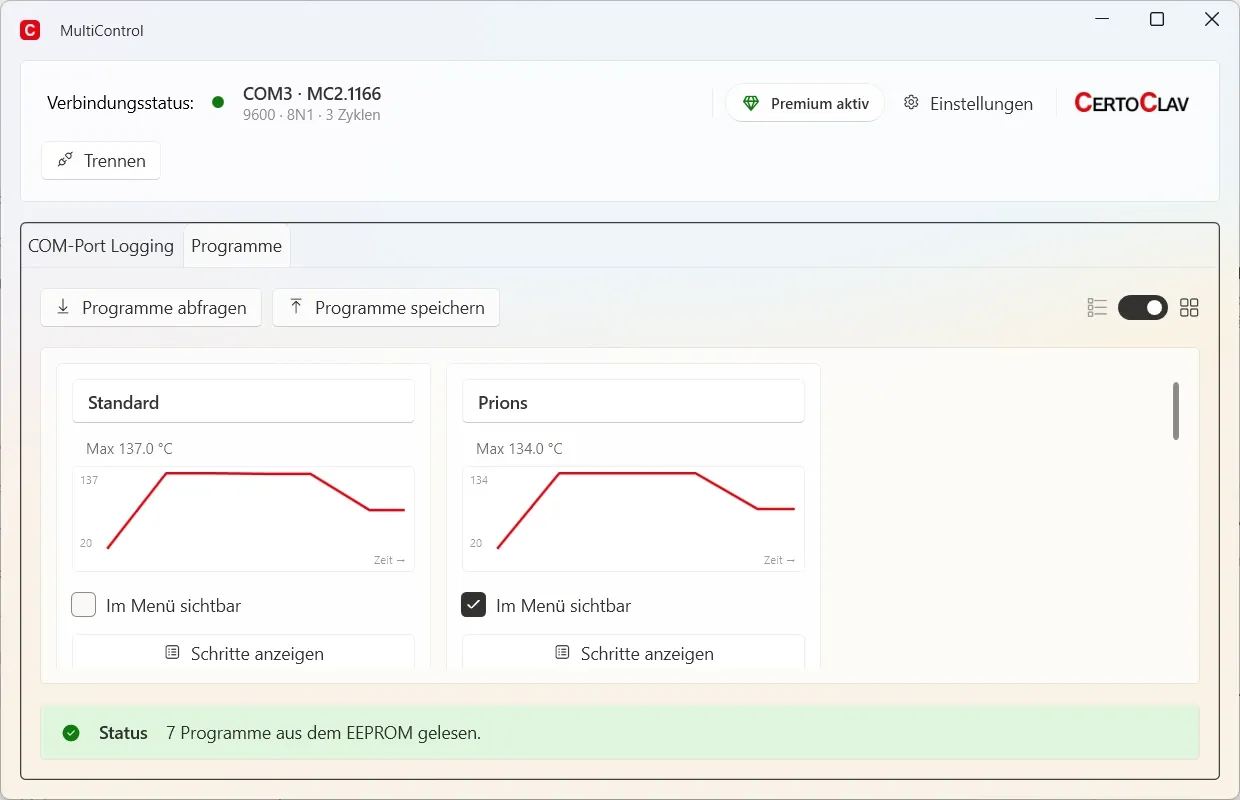
Prionen können in einem Dampfautoklaven bei 132 °C (270 °F) und etwa 27 psi 90 Minuten lang inaktiviert werden. Befindet sich das mit Prionen kontaminierte Material in einer Natriumhydroxidlösung, wird es eine Stunde lang bei 121 °C (250 °F) und 15 psi im Dampf autoklaviert.
Es kann auch ein handelsübliches Desinfektionsmittel wie Environ LpH verwendet werden. Legen Sie das Material entweder 10 Stunden lang in eine 1-prozentige oder eine Stunde lang in eine 10-prozentige Lösung ein.
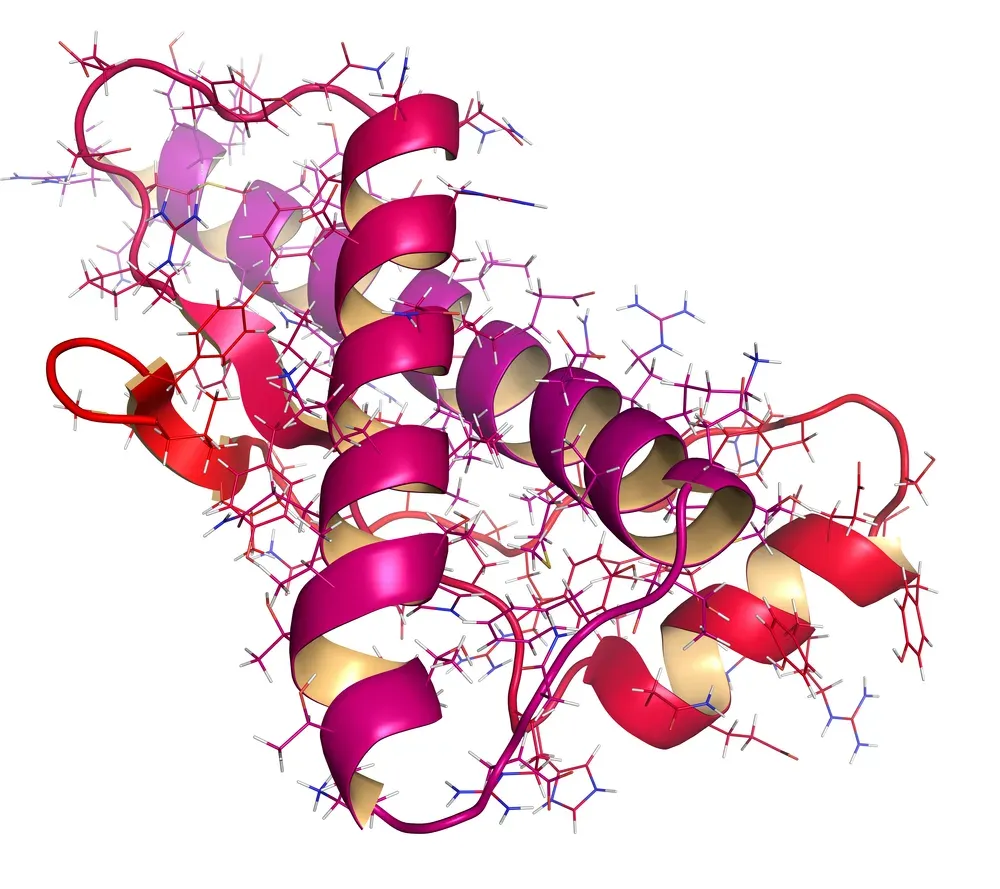
Informationen zum Prionenbild
Bildbeschreibung, URL und Urheber
Beschreibung: Menschliches Prionprotein, Aminosäurereste 125-228, erstellt aus dem Eintrag 1QM3 der Protein-Datenbank (PDB). Die Färbung zeigt die Subdomänen, die nach einer Hypothese durch langsame Bewegungen die Umwandlung von der normalen zellulären in die Scrapie-Form einleiten. Rot: beta1-helix1-beta2. Blau: helix2-helix3 (Bild erstellt mit PovRay). Für wissenschaftliche Details siehe: S.Schwarzinger, A.H.C.Horn, J.Ziegler, H.Sticht J. Biomol. Struct. Dyn. 2006, 23, 581-590.
Datum: 25. März 2006 Quelle: Eigene Arbeit Autor: Cornu (Diskussion) 19:04, 5. Juni 2009 (UTC)
Diese Datei ist unter der Creative Commons Attribution-Share Alike 2.0 Germany-Lizenz lizenziert.
Sie dürfen:
- teilen: das Werk kopieren, verbreiten und übertragen
- remixen: das Werk anpassen
Unter den folgenden Bedingungen:
- Namensnennung: Sie müssen den Urheber in der vom Urheber oder Lizenzgeber angegebenen Weise nennen (aber nicht in einer Weise, die darauf schließen lässt, dass der Urheber oder Lizenzgeber Sie oder Ihre Nutzung des Werkes befürwortet). Gleichermaßen teilen: Wenn Sie dieses Werk verändern, umgestalten oder darauf aufbauen, dürfen Sie das daraus entstandene Werk nur unter derselben oder einer ähnlichen Lizenz wie dieser verbreiten.
Seiten-URL, Datei-URL und Namensnennung wurden ausgeschnitten.
Literatur:
Prion
http://en.wikipedia.org/wiki/Prion
Li J, Browning S, Mahal SP, Oelschlegel AM, Weissmann C (2010). „Darwinian evolution of prions in cell culture”. Science 327 (5967): 869-72. Bibcode:2010Sci…327..869L doi:10.1126/science.1183218. PMC 2848070. PMID 20044542. Laien-Zusammenfassung.
Brown P, Rau EH, Johnson BK, Bacote AE, Gibbs CJ, Gajdusek DC (2000). „New studies on the heat resistance of hamster-adapted scrapie agent: threshold survival after ashing at 600 degrees C suggests an inorganic template of replication”. Proceedings of the National Academy of Sciences of the United States of America 97 (7): 3418–21. Bibcode:2000PNAS…97.3418B. doi:10.1073/pnas.050566797. PMC 16254. PMID 10716712.
„Ozone Sterilization”. UK Health Protection Agency. 2005-04-14. Archived from the original on 2008-05-22. Retrieved 2010-02-28.
Brown, P. (2003). „Ultra-high-pressure inactivation of prion infectivity in processed meat: A practical method to prevent human infection”. Proceedings of the National Academy of Sciences 100 (10): 6093–6097. doi:10.1073/pnas.1031826100.
Johnson, Christopher; Bennett; Biro; Duque-Velasquez; Rodriguez; Bessen; Rocke; Bartz; James P. Bennett, Steven M. Biro, Juan Camilo Duque-Velasquez, Cynthia M. Rodriguez, Richard A. Bessen, Tonie E. Rocke (17th). „Degradation of the Disease-Associated Prion Protein by a Serine Protease from Lichens”. In Bartz, Jason C. PLoS ONE 6 (5): 9836. Bibcode:2011PLoSO…6E9836J. doi:10.1371/journal.pone.0019836.
Das [Het-s]-Prion: eine Amyloidfalte als Auslöser des Zelltods
http://www.plospathogens.org/article/info%3Adoi%2F10.1371%2Fjournal.ppat.1002687
Zelluläre Mechanismen der Prionenvermehrung
http://www.prion.ucl.ac.uk/research/mrc-research-groups/cellular-mechanisms-of-prion-propagation/
QLK5-CT-2001-02332, SC-GUT,
STUDIEN ZUR ALIMENTÄREN PATHOGENESE VON BSE-ERREGERN UND NATÜRLICHER SCRAPIE BEI SCHAFEN UND MÄUSEN: AUSWIRKUNGEN AUF DIAGNOSE UND KONTROLLE
PROJEKTKOORDINATOR
Professor Charles McL. Press
Norwegische Schule für Veterinärwissenschaft
Postfach 8146 Dep., 0033 Oslo, Norwegen Telefon: (+47) 22597037 Skype: (+47) 22597037 (KOSTENLOS) Telefax: (+47) 22597086 E-Mail-Adresse: Charles.press@veths.no
Diese Seite in anderen Sprachen: English · Español · Français · Italiano