Autoclaver les prions
On se représente généralement les prions sous la forme scrapie (PrPSc) comme une particule infectieuse constituée d’une protéine anormalement repliée. Il existe des prions normalement repliés, présents chez de nombreux organismes. Le prion anormalement replié est l’idée centrale de l’hypothèse du prion, toujours controversée. Les chercheurs se représentent d’ordinaire les agents infectieux comme viraux, bactériens, fongiques ou parasitaires, et contenant des acides nucléiques (ADN, ARN ou les deux).
Le mot prion vient des mots protéine et infection. Ces protéines infectieuses provoquent des encéphalopathies spongiformes transmissibles chez plusieurs mammifères. Parmi ces maladies figure l’encéphalopathie spongiforme bovine (ESB), aussi appelée maladie de la vache folle. Chez l’être humain, la maladie est connue sous le nom de maladie de Creutzfeldt-Jakob (MCJ), de variante de la maladie de Creutzfeldt-Jakob (vMCJ), de syndrome de Gerstmann-Sträussler-Scheinker, d’insomnie fatale familiale et de kuru. Toutes ces maladies altèrent la structure du cerveau et y créent des espaces remplis de liquide, d’où le terme de spongiforme. Elles sont à ce jour incurables et mortelles.
Les prions anormaux se propagent en transmettant un état de repliement erroné. Lorsqu’un prion pénètre dans l’organisme, il amène les prions correctement repliés déjà présents à adopter la conformation anormale. Le prion anormal sert de modèle pour guider le mauvais repliement. Les prions anormaux nouvellement formés peuvent à leur tour convertir d’autres prions normaux. Il en résulte une réaction en chaîne qui produit de grandes quantités de prions anormalement repliés. La propagation des prions exige la présence de prions normaux : les animaux qui n’expriment pas de prions normaux ne contractent pas la maladie et ne peuvent pas la transmettre.
Tous les prions anormaux connus induisent un repliement amyloïde qui fait polymériser la protéine normale en un agrégat de feuillets bêta étroitement empilés. Ces agrégats amyloïdes sont des fibrilles capables de croître par leurs extrémités et de se répliquer : une rupture transforme deux extrémités en croissance en quatre. La période d’incubation de la maladie à prion est déterminée par le taux de croissance exponentielle lié à la réplication du prion. Une infection à prion peut rester silencieuse pendant des années ; mais lorsque les symptômes apparaissent, la mort survient en quelques mois.
Cette structure nouvellement altérée est stable et commence à s’accumuler, causant des lésions tissulaires massives et la mort cellulaire. Le prion anormalement replié résiste à la dénaturation par les agents physiques et chimiques, ce qui rend sa destruction très difficile. Il existe plusieurs prions, tous de structure légèrement différente. Au cours de la réplication, les prions subissent des épimutations suivies d’une sélection naturelle, comme toute autre forme de réplication. La structure précise du prion reste inconnue, de même que le mécanisme de l’infection.
Bien que l’hypothèse du prion ait valu un prix Nobel, il n’est pas certain que l’agent infectieux de maladies telles que la tremblante ou la maladie de Creutzfeldt-Jakob soit la protéine prion dite « déviante ». Les informations issues du projet SC GUT, financé cinq années durant par le cinquième programme-cadre de la Commission européenne, suggèrent autre chose.
Il se trouve que la tremblante du mouton pose un problème considérable dans la plus grande partie du monde et constitue l’encéphalopathie spongiforme transmissible (EST) la plus répandue en Europe. On pense que la tremblante est à l’origine de l’épidémie d’ESB. C’est pourquoi la maîtrise et l’éradication des EST chez les petits ruminants sont une priorité de l’Union européenne.
Bien que les protéines prions anormalement repliées soient caractéristiques des EST, il se peut qu’elles ne soient pas l’agent infectieux initial. Cette idée repose sur la façon dont les prions sont absorbés dans l’intestin du mouton. Les chercheurs de SC GUT ont inoculé à des intestins de mouton des extraits cérébraux contenant les prions anormalement repliés tenus pour responsables des EST. Ils rapportent que les prions anormaux inoculés n’ont été détectés que brièvement (3,5 heures) dans la paroi intestinale, et non aux endroits où s’agrège la protéine prion produite par la maladie. Les protéines prions normales devenues anormalement repliées se sont accumulées un mois après l’inoculation, et à des endroits différents de ceux où l’absorption des prions inoculés avait été observée. Les expériences suggèrent en outre que, chez l’animal sain, tous les prions ingérés seraient digérés avant de pouvoir être absorbés par l’intestin. Les prions ne provoqueraient donc pas la maladie en traversant la paroi intestinale.
Ce résultat n’exclut pas que les prions puissent provoquer la maladie s’ils sont absorbés en quantité suffisante, mais il se peut aussi qu’ils infectent directement les terminaisons nerveuses par un mécanisme encore inconnu. Les recherches se poursuivent.
Stérilisation des prions
Les prions se distinguent clairement des autres agents infectieux : ils sont infectieux par leur capacité à provoquer des changements de conformation chez les prions normaux. Stériliser des prions exige donc de dénaturer la protéine jusqu’à un état où elle ne peut plus induire le mauvais repliement des prions normaux. Les prions se sont montrés résistants aux protéases, à la chaleur, aux rayonnements et au formol. Leur destruction exige une hydrolyse, ou la réduction ou la destruction de la structure tertiaire. Notez que des prions partiellement dénaturés peuvent, dans certaines conditions, se renaturer en particules infectieuses.
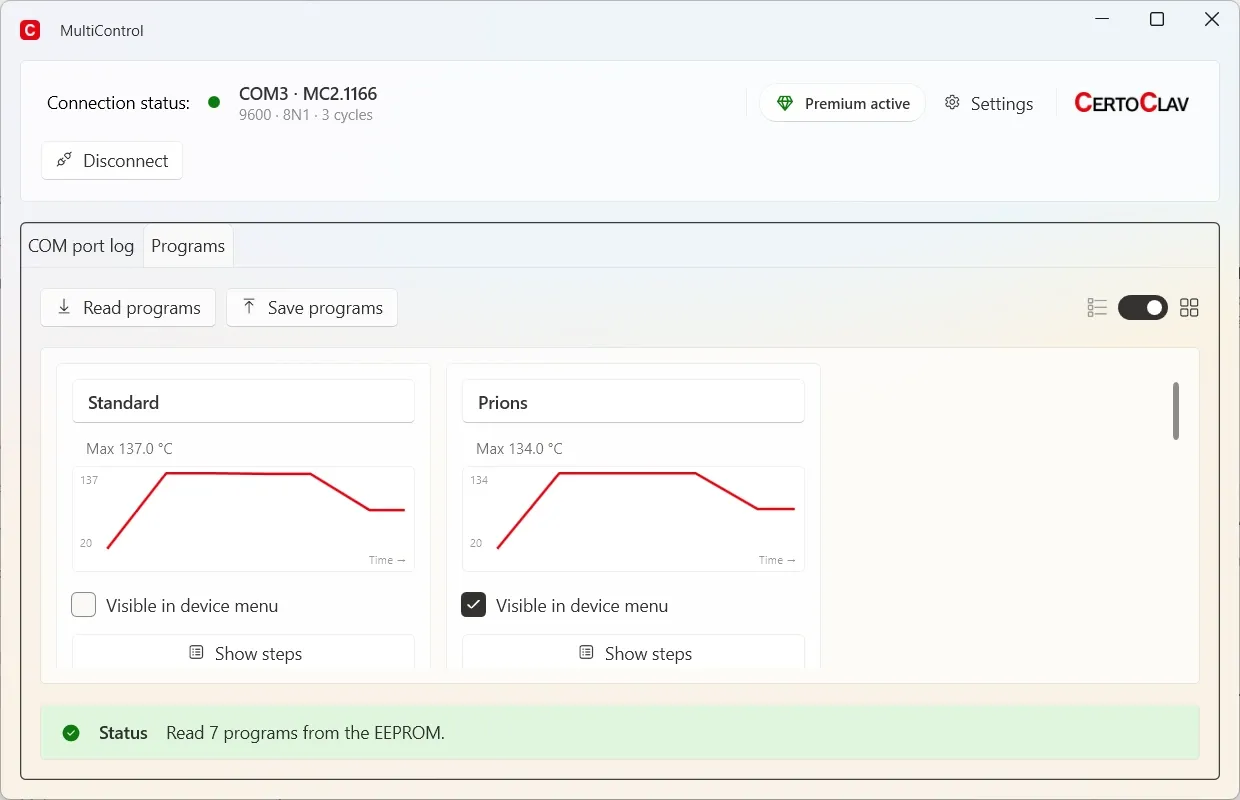
Les prions peuvent être inactivés dans un autoclave à vapeur à 132 °C (270 °F) et 21 psi pendant 90 minutes. Si le matériel infecté se trouve dans une solution d’hydroxyde de sodium, autoclavez à la vapeur à 121 °C (250 °F) et 21 psi pendant une heure.
Un désinfectant du commerce tel qu’Environ LpH peut également être utilisé : préparez une solution à 1 pour cent et laissez tremper 10 heures, ou employez une solution à 10 pour cent pendant une heure.
Informations sur l’image du prion
Description de l’image, URL et auteur / attributions
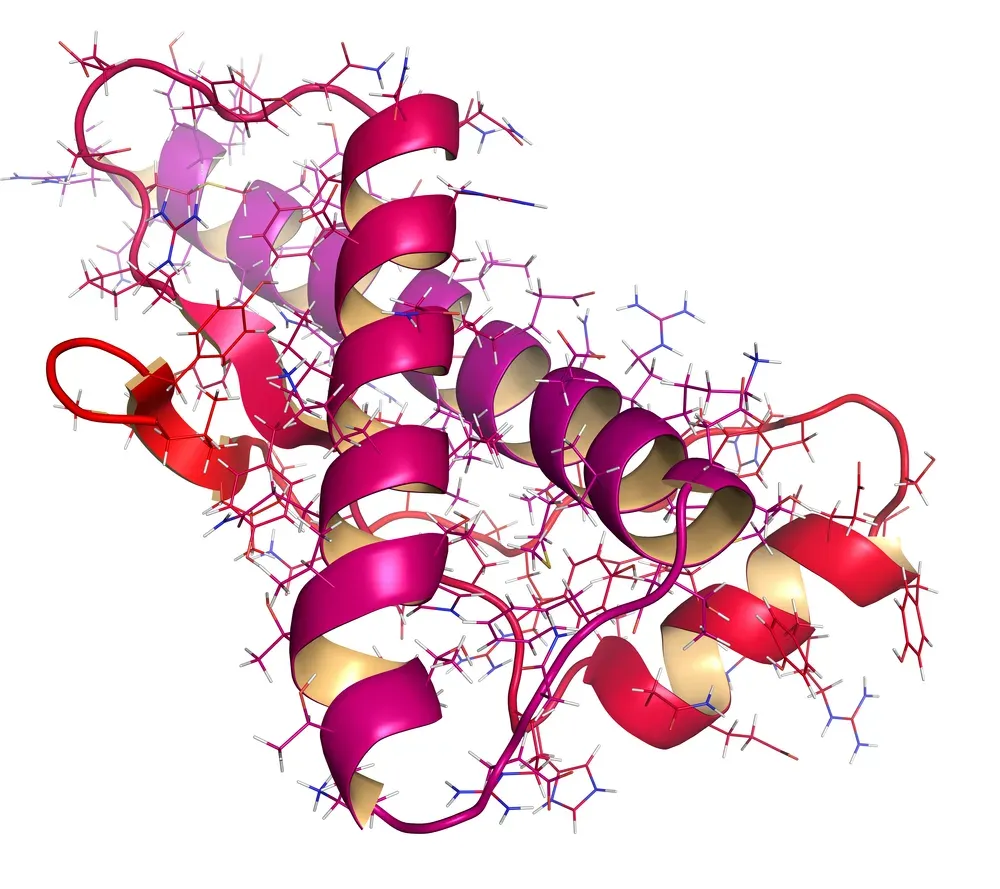
Description : protéine prion humaine, résidus 125-228, créée à partir de l’entrée 1QM3 de la banque de données de protéines (PDB). Les couleurs illustrent les sous-domaines dont on suppose qu’ils amorcent, par des mouvements lents, la conversion de la forme cellulaire normale vers la forme scrapie. Rouge : bêta1-hélice1-bêta2. Bleu : hélice2-hélice3 (image créée avec PovRay). Pour les détails scientifiques, voir : S. Schwarzinger, A. H. C. Horn, J. Ziegler, H. Sticht, J. Biomol. Struct. Dyn. 2006, 23, 581-590.
Date : 25 mars 2006
Source : travail personnel
Auteur : Cornu (discussion) 19:04, 5 juin 2009 (UTC)
Ce fichier est placé sous licence Creative Commons Attribution-Partage dans les mêmes conditions 2.0 Allemagne.
-
partager, copier, distribuer et communiquer l’œuvre
-
adapter, modifier l’œuvre
-
attribution, vous devez créditer l’œuvre de la manière indiquée par l’auteur ou le titulaire des droits (mais en aucune façon qui suggérerait qu’ils vous soutiennent ou approuvent votre usage de l’œuvre). partage dans les mêmes conditions, si vous modifiez, transformez ou adaptez cette œuvre, vous ne pouvez distribuer l’œuvre qui en résulte que sous la même licence ou une licence similaire.
L’URL de la page, l’URL du fichier et l’attribution ont été abrégées.
Pour aller plus loin :
Prion
http://en.wikipedia.org/wiki/Prion
Li J, Browning S, Mahal SP, Oelschlegel AM, Weissmann C (2010). “Darwinian evolution of prions in cell culture”. Science 327 (5967): 869–72. Bibcode:2010Sci…327..869L. doi:10.1126/science.1183218. PMC 2848070. PMID 20044542. Lay summary.
Brown P, Rau EH, Johnson BK, Bacote AE, Gibbs CJ, Gajdusek DC (2000). “New studies on the heat resistance of hamster-adapted scrapie agent: threshold survival after ashing at 600 degrees C suggests an inorganic template of replication”. Proceedings of the National Academy of Sciences of the United States of America 97 (7): 3418–21. Bibcode:2000PNAS…97.3418B. doi:10.1073/pnas.050566797. PMC 16254. PMID 10716712.
“Ozone Sterilization”. UK Health Protection Agency. 2005-04-14. Archived from the original on 2008-05-22. Retrieved 2010-02-28.
Brown, P. (2003). “Ultra-high-pressure inactivation of prion infectivity in processed meat: A practical method to prevent human infection”. Proceedings of the National Academy of Sciences 100 (10): 6093–6097. doi:10.1073/pnas.1031826100.
Johnson, Christopher; Bennett; Biro; Duque-Velasquez; Rodriguez; Bessen; Rocke; Bartz; James P. Bennett, Steven M. Biro, Juan Camilo Duque-Velasquez, Cynthia M. Rodriguez, Richard A. Bessen, Tonie E. Rocke (17th). “Degradation of the Disease-Associated Prion Protein by a Serine Protease from Lichens”. In Bartz, Jason C. PLoS ONE 6 (5): 9836. Bibcode:2011PLoSO…6E9836J. doi:10.1371/journal.pone.0019836.
The [Het-s] Prion, an Amyloid Fold as a Cell Death Activation Trigger
http://www.plospathogens.org/article/info%3Adoi%2F10.1371%2Fjournal.ppat.1002687
Cellular mechanisms of prion propagation
http://www.prion.ucl.ac.uk/research/mrc-research-groups/cellular-mechanisms-of-prion-propagation/
QLK5-CT-2001-02332, SC-GUT,
STUDIES ON THE ALIMENTARY PATHOGENESIS OF BSE AGENT AND NATURAL SCRAPIE IN SHEEP AND MICE IMPLICATIONS FOR DIAGNOSIS AND CONTROL
PROJECT COORDINATOR
Professor Charles McL. Press Norwegian School of Veterinary Science Box 8146 Dep., 0033 Oslo, Norway Telephone: (+47) 22597037 Skype: (+47) 22597037 (FREE) Telefax: (+47) 22597086 E-mail address: Charles.Press(at)veths.no
Cette page dans d'autres langues : English · Deutsch · Español · Italiano